Les presento, 5 enfermedades, RARISIMAS... Tal vez hayan visto documentales, o hayan leido y/o escuchado de ellas, pero aun asi, Son raras y mortales... Yo investigue solamente 5, pero de estas enfermedades hay miles, aun desconocidas para el mundo...

1– Progeria:
Es una enfermedad que produce un envejecimiento rápido, comenzando en la niñez.


Causas:
La progeria es un padecimiento raro que se destaca porque los síntomas se asemejan bastante al envejecimiento humano normal, pero ocurre en niños pequeños.
El noventa por ciento de los niños con progeria tienen una mutación en el gen que codifica la proteína lamina A. La progeria generalmente ocurre sin causa y sólo se observa muy raras veces en más de un niño en una familia.
Síntomas:
* Deficiencia en el crecimiento durante el primer año de vida
* Cara estrecha, encogida y arrugada
* Calvicie
* Pérdida de las pestañas y las cejas
* Estatura baja
* Cabeza grande para el tamaño de la cara (macrocefalia)
* La fontanela abierta
* Mandíbula pequeña (micrognacia)
* Piel seca, descamativa y delgada
* Rango de movimiento limitado
* Retardo o ausencia en la formación de los dientes
Pruebas y exámenes:
Los signos abarcan:
* Diabetes insulinorresistente (diabetes que no responde fácilmente a las inyecciones de insulina).
* Cambios en la piel similares a los que se observan en la esclerodermia (el tejido conectivo se vuelve tosco y duro).
Las pruebas de esfuerzo cardíaco pueden revelar signos de ateroesclerosis temprana de los vasos sanguíneos.
Las pruebas genéticas pueden detectar mutaciones en lamina A que causan la progeria.
Tratamiento:
Actualmente, no hay tratamiento para la progeria.
Grupos de Apoyo:
Progeria Research Foundation, Inc.: https://www.progeriaresearch.org/
Pronóstico:
La progeria está asociada con un período de vida corta. El paciente promedio sobrevive hasta los primeros años de la adolescencia, sin embargo, algunos pacientes pueden vivir hasta los 30 años. La causa de muerte generalmente está relacionada con el corazón o un accidente cerebrovascular como resultado de la ateroesclerosis progresiva.
Posibles complicaciones:
* Ataque cardíaco (infarto del miocardio)
* Accidente cerebrovascular.
No existe una forma de prevención conocida para esta enfermedad.
Nombres alternativos:
Síndrome de Hutchinson-Gilford
2– Insomnio Familiar Fatal:
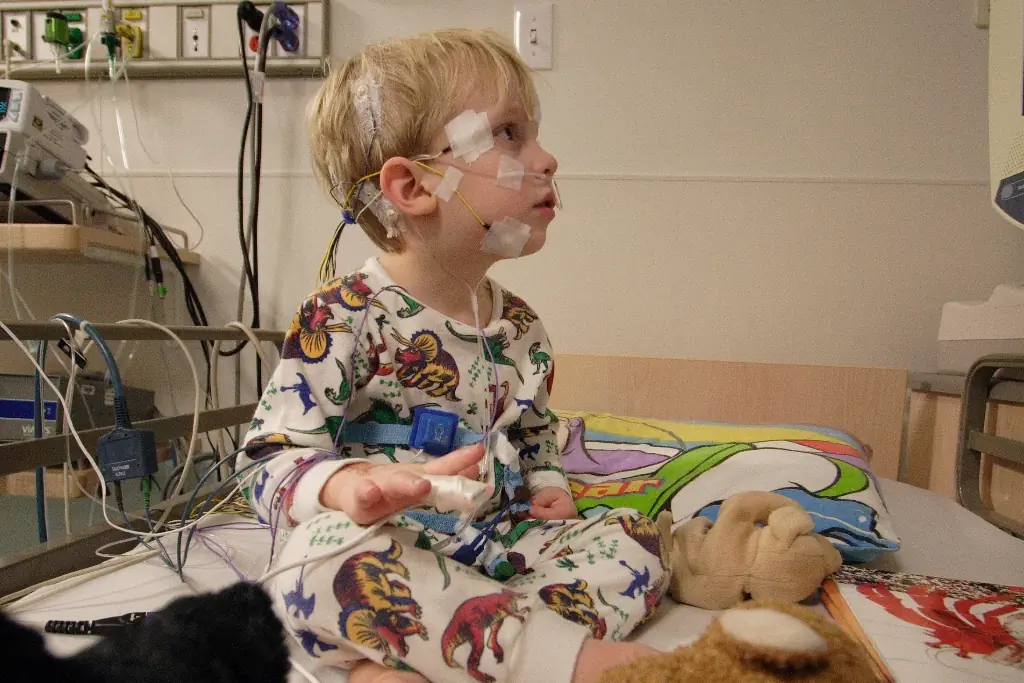
El Insomnio Familiar Fatal (IFF) es un trastorno genético. Esta enfermedad se presenta entre los 50 y 60 años, de un día para otro, y los síntomas son devastadores. La persona no puede dormir, intenta en vano conciliar el sueño, pero logra un estado de letargo que no permite descanso. Las pupilas se contraen, aumenta la presión sanguínea, presenta sudoración. El enfermo llega a un estado de agotamiento donde pierde la homeostasis (equilibrio interno), no puede hablar, ni caminar. Pero su mente es capaz de pensar y darse cuenta de lo que pasa a su alrededor. Después de ocho meses, la fase final del insomnio lleva a un coma profundo y sin retorno. El sueño se caracteriza por dos etapas: no REM y REM (Rapid Eyes Movement) o MOR. La primera etapa del no REM/MOR, está definida como una etapa de descanso total, relajación muscular y baja tasa metabólica. La etapa REM está relacionada con el sueño, la ensoñación y un umbral elevado de alerta. Las diferentes funciones en las etapas del sueño, están determinadas por varios núcleos cerebrales, los cuales dependen de su coordinación para un buen funcionamiento. Pero para poder dormir se debe inhibir el sistema reticular ascendente, una formación de la sustancia gris ubicada en la protuberancia del tronco cerebral, que mantiene al cerebro en vigilia. La inhibición está dada por el trabajo del sistema reticular descendente. En el IFF el sistema reticular descendente desaparece. Es por esto, el estado de alerta es permanente en el paciente afectado.
Tratamiento:
Actualmente no existe tratamiento ni cura para esta enfermedad. Los medicamentos comunes para tratar el sueño no son efectivas y aun peor deterioran más la condición del paciente.
Síntomas:
Se caracteriza por producir una degeneración del sistema nervioso, a nivel del tálamo, que se manifiesta por insomnio intratable e irreversible, de instauración progresiva, con consecuente alteración severa del ritmo circadiano, estado mental, ataxia, hipertermia, trastornos vegetativos, sudoración, miosis y trastornos esfinterianos. A lo largo del tiempo se agrava el estado de confusión y las alucinaciones inducidas por la falta de sueño, para finalmente llegar al coma y provocar la muerte aproximadamente a los nueve meses.
Enfermedades similares:
El Insomnio Familiar Fatal y el Síndrome de Gerstmann-Sträussler-Scheinker son enfermedades hereditarias sumamente raras, que se encuentran sólo en unas cuantas familias de todo el mundo. Existen encefalopatías espongiformes transmisibles en tipos específicos de animales, como son la encefalopatía espongiforme bovina, que se encuentra en las vacas y se llama a menudo enfermedad de las "vacas locas"; el scrapie, que afecta a las ovejas y la encefalopatía del visón. Enfermedades similares se han descrito también en alces, ciervos y animales exóticos de los zoológicos.
3– Apnea:
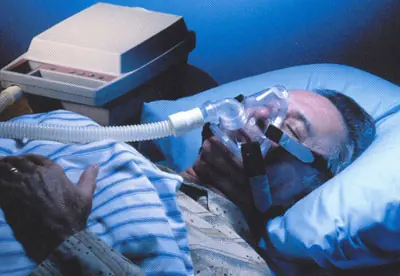
El Síndrome de apnea-hipopnea durante el sueño (SAHS) es el más frecuente de los trastornos respiratorios que se producen durante el sueño, ya que afecta a alrededor del 4% de los adultos. Se ha llamado también síndrome de hipersomnio y respiración periódica (SHRP), maldición de Ondina y síndrome de Pickwick asociado con obesidad.
Actualmente se denomina síndrome de apnea obstructiva de sueño (Obstructive Sleep Apnea Syndrome, OSAS en literatura anglosajona) o síndrome de apneas obstructivas del sueño (SAHS) o, simplemente, síndrome de apnea del sueño (SAS), que incluía a todas las otras patologías. No obstante, se recomienda usar el término síndrome de apnea-hipopnea durante el sueño (SAHS), debido a que incluye una referencia específica a las hipopneas, las cuales se consideran de importancia creciente tanto en adultos como en niños; evita el término obstructiva, lo que permite incluir no sólo éstas, sino también las mixtas y las centrales (muchas de las cuales son realmente obstructivas en origen y por eso desaparecen con CPAP) y, finalmente, estas siglas coinciden tanto para la traducción española síndrome de apneas-hipopneas durante el sueño como para la anglosajona "sleep apnea-hipopnea syndrome", lo que facilita su uso.
Trastornos:
Este trastorno del sueño se debe a episodios repetidos de obstrucción o colapso de la vía aérea superior que tiene lugar mientras la persona afectada duerme. Esto provoca un colapso, bien mediante la reducción (hipopnea) o bien mediante la detención completa (apnea) del flujo de aire hacia los pulmones, y puede producir, entre otros efectos, una disminución de los niveles de oxígeno y un aumento del nivel de anhídrido carbónico (CO2) en la sangre, así como un pequeño despertar a menudo subconsciente (arousal), que permite recuperar la respiración normal hasta que se produce el siguiente episodio. Como consecuencia, los principales síntomas de este trastorno son:
* Somnolencia excesiva durante el día debida a la mala calidad del sueño, que afecta la capacidad intelectual y al rendimiento, y puede ser causa de accidentes laborales y de circulación.
* Trastornos respiratorios
* Trastornos cardiovasculares: hipertensión arterial, arritmias, angina de pecho e infarto de miocardio o cerebral.
* Trastornos psicológicos e intelectuales: dificultad de atención-concentración, depresión nerviosa, disminución de la libido.
4– Sindrome de Riley-Day:
Es un trastorno hereditario que afecta el desarrollo y funcionamiento de los nervios en todo el cuerpo.
Causas, incidencia y factores de riesgo.
El síndrome de Riley-Day se transmite de padres a hijos (hereditario). Una persona debe heredar una copia del gen defectuoso de cada uno de los padres para desarrollar la afección.
Este síndrome se observa con mayor frecuencia en personas con ancestros judíos de Europa Oriental (judíos asquenacíes), donde la incidencia es de 1 en 3,700. La enfermedad es causada por un cambio (mutación) del gen IKBKAP en el cromosoma 9 y es poco común en la población general.
Síntomas:
* Episodios de apnea (puede perder el conocimiento).
* Estreñimiento.
* Disminución en el sentido del gusto.
* Diarrea.
* Ojos secos.
* Dificultades para alimentarse.
* Incapacidad para sentir el dolor y cambios en la temperatura (puede llevar a lesiones).
* Falta de lágrimas con el llanto emocional.
* Episodios prolongados de vómitos.
* Coordinación deficiente, marcha inestable.
* Deficiencia en el crecimiento.
* Fiebres repetitivas.
* Neumonía repetitiva.
* Crisis epiléptica.
* Ronchas en la piel.
* Sudoración al comer.
* Superficie de la lengua anormalmente lisa y pálida.
Los síntomas están presentes al nacer y empeoran con el tiempo.
Signos y exámenes:
El médico llevará a cabo un examen físico. El paciente puede presentar:
* Ausencia o disminución de los reflejos tendinosos profundos.
* Ausencia de respuesta después de recibir una inyección de histamina (normalmente se presentaría inflamación y enrojecimiento).
* Ausencia de lágrimas con el llanto emocional.
* Tono muscular bajo (hipotonía), especialmente en bebés.
* Episodios repetitivos de hipertensión arterial.
* Escoliosis severa.
* Pupilas pequeñas después de recibir ciertas gotas oftálmicas o colirio.
Hay disponibilidad de exámenes de sangre para verificar la presencia del gen IKBKAP. La tasa de detección en la población judía asquenazí es superior al 99%.
Tratamiento
El tratamiento puede abarcar:
* Terapia anticonvulsiva si se presentan convulsiones o crisis epilépticas.
* Comer en posición erguida y suministrar leche maternizada y texturizada para prevenir el reflujo gastroesofágico.
* Incremento en la ingesta de líquidos y de sal, cafeína y uso de medias elásticas para prevenir la presión arterial baja al ponerse de pie (hipotensión ortostática).
* Medicamentos llamados antieméticos para controlar los vómitos.
* Medicamentos, incluyendo lágrimas artificiales, para prevenir el resecamiento de los ojos.
* Fisioterapia del tórax.
* Proteger a la persona de lesión.
* Brindar suficiente nutrición y líquidos.
* Cirugía o artrodesis vertebral.
* Tratamiento de la neumonía por aspiración.
Expectativas (pronóstico):
Con los avances en el diagnóstico y el tratamiento, la supervivencia continúa mejorando. Actualmente, un recién nacido con el síndrome de Riley-Day tiene un 50% de posibilidades de llegar a los 30 años.
5 – Orina con olor a jarabe de arce (MSUD – Maple Syrup Urine Disease)
Es un trastorno del metabolismo transmitido de padres a hijos, en el cual el cuerpo no puede descomponer ciertas partes de proteínas. La orina en las personas con esta enfermedad puede oler a jarabe de arce.
Causas:
La enfermedad de la orina con olor a jarabe de arce (EOOJA) es causada por una anomalía genética. Las personas con esta afección no pueden metabolizar los aminoácidos de cadena ramificada leucina, isoleucina y valina, lo cual lleva a una acumulación de estos químicos en la sangre.
En su forma más grave, esta enfermedad puede dañar el cerebro durante momentos de estrés físico (como infección, fiebre o no consumir alimentos por un tiempo prolongado).
Esta enfermedad también se presenta en una forma intermitente o en forma leve. Aún en su forma más leve, los períodos repetitivos de estrés físico pueden provocar retardo mental y altos niveles de leucina.
Síntomas:
* Rechazo a los alimentos.
* Coma.
* Dificultades alimentarias.
* Letargo.
* Convulsiones.
* Orina con olor similar al jarabe de arce.
* Vómitos.
Pruebas y exámenes:
* Examen de aminoácidos en plasma.
* Examen de aminoácidos en orina.
Habrá signos de cetosis y exceso de ácido en la sangre (acidosis)
Tratamiento:
Cuando se diagnostica la afección y durante los episodios, el tratamiento implica consumir una dieta libre de proteína. Se administran líquidos, azúcares y posiblemente grasas por vía intravenosa. La diálisis peritoneal o hemodiálisis se pueden utilizar para reducir el nivel de aminoácidos.
Es necesario iniciar de inmediato una dieta especial libre de aminoácidos de cadena ramificada cuando los niveles de aminoácidos sean normales. El médico le hará un seguimiento atento a estos niveles y ajustará la dieta con base en los niveles de aminoácidos.
El tratamiento a largo plazo requiere una dieta especial, que incluye una leche en polvo sintética con bajos niveles de los aminoácidos leucina, isoleucina y valina. Las personas con esta afección tienen que permanecer con esta dieta de manera permanente.
Es muy importante seguir estrictamente la dieta para prevenir un daño al sistema nervioso (neurológico). Esto requiere exámenes de sangre frecuentes y una supervisión minuciosa por parte de un dietista certificado y un médico, al igual que la cooperación por parte de los padres.
Pronóstico:
Sin tratamiento, la enfermedad es potencialmente mortal.
Incluso con tratamiento dietético, las situaciones estresantes y la enfermedad pueden aún causar niveles altos de ciertos aminoácidos. La muerte se puede presentar durante estos episodios. Con un tratamiento dietético estricto, los niños han crecido hasta alcanzar una vida adulta saludable.
Desde ya, Muchas gracias por pasar... Espero les haya atraido mi post,

1– Progeria:
Es una enfermedad que produce un envejecimiento rápido, comenzando en la niñez.
Causas:
La progeria es un padecimiento raro que se destaca porque los síntomas se asemejan bastante al envejecimiento humano normal, pero ocurre en niños pequeños.
El noventa por ciento de los niños con progeria tienen una mutación en el gen que codifica la proteína lamina A. La progeria generalmente ocurre sin causa y sólo se observa muy raras veces en más de un niño en una familia.
Síntomas:
* Deficiencia en el crecimiento durante el primer año de vida
* Cara estrecha, encogida y arrugada
* Calvicie
* Pérdida de las pestañas y las cejas
* Estatura baja
* Cabeza grande para el tamaño de la cara (macrocefalia)
* La fontanela abierta
* Mandíbula pequeña (micrognacia)
* Piel seca, descamativa y delgada
* Rango de movimiento limitado
* Retardo o ausencia en la formación de los dientes
Pruebas y exámenes:
Los signos abarcan:
* Diabetes insulinorresistente (diabetes que no responde fácilmente a las inyecciones de insulina).
* Cambios en la piel similares a los que se observan en la esclerodermia (el tejido conectivo se vuelve tosco y duro).
Las pruebas de esfuerzo cardíaco pueden revelar signos de ateroesclerosis temprana de los vasos sanguíneos.
Las pruebas genéticas pueden detectar mutaciones en lamina A que causan la progeria.
Tratamiento:
Actualmente, no hay tratamiento para la progeria.
Grupos de Apoyo:
Progeria Research Foundation, Inc.: https://www.progeriaresearch.org/
Pronóstico:
La progeria está asociada con un período de vida corta. El paciente promedio sobrevive hasta los primeros años de la adolescencia, sin embargo, algunos pacientes pueden vivir hasta los 30 años. La causa de muerte generalmente está relacionada con el corazón o un accidente cerebrovascular como resultado de la ateroesclerosis progresiva.
Posibles complicaciones:
* Ataque cardíaco (infarto del miocardio)
* Accidente cerebrovascular.
No existe una forma de prevención conocida para esta enfermedad.
Nombres alternativos:
Síndrome de Hutchinson-Gilford
2– Insomnio Familiar Fatal:
El Insomnio Familiar Fatal (IFF) es un trastorno genético. Esta enfermedad se presenta entre los 50 y 60 años, de un día para otro, y los síntomas son devastadores. La persona no puede dormir, intenta en vano conciliar el sueño, pero logra un estado de letargo que no permite descanso. Las pupilas se contraen, aumenta la presión sanguínea, presenta sudoración. El enfermo llega a un estado de agotamiento donde pierde la homeostasis (equilibrio interno), no puede hablar, ni caminar. Pero su mente es capaz de pensar y darse cuenta de lo que pasa a su alrededor. Después de ocho meses, la fase final del insomnio lleva a un coma profundo y sin retorno. El sueño se caracteriza por dos etapas: no REM y REM (Rapid Eyes Movement) o MOR. La primera etapa del no REM/MOR, está definida como una etapa de descanso total, relajación muscular y baja tasa metabólica. La etapa REM está relacionada con el sueño, la ensoñación y un umbral elevado de alerta. Las diferentes funciones en las etapas del sueño, están determinadas por varios núcleos cerebrales, los cuales dependen de su coordinación para un buen funcionamiento. Pero para poder dormir se debe inhibir el sistema reticular ascendente, una formación de la sustancia gris ubicada en la protuberancia del tronco cerebral, que mantiene al cerebro en vigilia. La inhibición está dada por el trabajo del sistema reticular descendente. En el IFF el sistema reticular descendente desaparece. Es por esto, el estado de alerta es permanente en el paciente afectado.
Tratamiento:
Actualmente no existe tratamiento ni cura para esta enfermedad. Los medicamentos comunes para tratar el sueño no son efectivas y aun peor deterioran más la condición del paciente.
Síntomas:
Se caracteriza por producir una degeneración del sistema nervioso, a nivel del tálamo, que se manifiesta por insomnio intratable e irreversible, de instauración progresiva, con consecuente alteración severa del ritmo circadiano, estado mental, ataxia, hipertermia, trastornos vegetativos, sudoración, miosis y trastornos esfinterianos. A lo largo del tiempo se agrava el estado de confusión y las alucinaciones inducidas por la falta de sueño, para finalmente llegar al coma y provocar la muerte aproximadamente a los nueve meses.
Enfermedades similares:
El Insomnio Familiar Fatal y el Síndrome de Gerstmann-Sträussler-Scheinker son enfermedades hereditarias sumamente raras, que se encuentran sólo en unas cuantas familias de todo el mundo. Existen encefalopatías espongiformes transmisibles en tipos específicos de animales, como son la encefalopatía espongiforme bovina, que se encuentra en las vacas y se llama a menudo enfermedad de las "vacas locas"; el scrapie, que afecta a las ovejas y la encefalopatía del visón. Enfermedades similares se han descrito también en alces, ciervos y animales exóticos de los zoológicos.
3– Apnea:
El Síndrome de apnea-hipopnea durante el sueño (SAHS) es el más frecuente de los trastornos respiratorios que se producen durante el sueño, ya que afecta a alrededor del 4% de los adultos. Se ha llamado también síndrome de hipersomnio y respiración periódica (SHRP), maldición de Ondina y síndrome de Pickwick asociado con obesidad.
Actualmente se denomina síndrome de apnea obstructiva de sueño (Obstructive Sleep Apnea Syndrome, OSAS en literatura anglosajona) o síndrome de apneas obstructivas del sueño (SAHS) o, simplemente, síndrome de apnea del sueño (SAS), que incluía a todas las otras patologías. No obstante, se recomienda usar el término síndrome de apnea-hipopnea durante el sueño (SAHS), debido a que incluye una referencia específica a las hipopneas, las cuales se consideran de importancia creciente tanto en adultos como en niños; evita el término obstructiva, lo que permite incluir no sólo éstas, sino también las mixtas y las centrales (muchas de las cuales son realmente obstructivas en origen y por eso desaparecen con CPAP) y, finalmente, estas siglas coinciden tanto para la traducción española síndrome de apneas-hipopneas durante el sueño como para la anglosajona "sleep apnea-hipopnea syndrome", lo que facilita su uso.
Trastornos:
Este trastorno del sueño se debe a episodios repetidos de obstrucción o colapso de la vía aérea superior que tiene lugar mientras la persona afectada duerme. Esto provoca un colapso, bien mediante la reducción (hipopnea) o bien mediante la detención completa (apnea) del flujo de aire hacia los pulmones, y puede producir, entre otros efectos, una disminución de los niveles de oxígeno y un aumento del nivel de anhídrido carbónico (CO2) en la sangre, así como un pequeño despertar a menudo subconsciente (arousal), que permite recuperar la respiración normal hasta que se produce el siguiente episodio. Como consecuencia, los principales síntomas de este trastorno son:
* Somnolencia excesiva durante el día debida a la mala calidad del sueño, que afecta la capacidad intelectual y al rendimiento, y puede ser causa de accidentes laborales y de circulación.
* Trastornos respiratorios
* Trastornos cardiovasculares: hipertensión arterial, arritmias, angina de pecho e infarto de miocardio o cerebral.
* Trastornos psicológicos e intelectuales: dificultad de atención-concentración, depresión nerviosa, disminución de la libido.
4– Sindrome de Riley-Day:
Es un trastorno hereditario que afecta el desarrollo y funcionamiento de los nervios en todo el cuerpo.
Causas, incidencia y factores de riesgo.
El síndrome de Riley-Day se transmite de padres a hijos (hereditario). Una persona debe heredar una copia del gen defectuoso de cada uno de los padres para desarrollar la afección.
Este síndrome se observa con mayor frecuencia en personas con ancestros judíos de Europa Oriental (judíos asquenacíes), donde la incidencia es de 1 en 3,700. La enfermedad es causada por un cambio (mutación) del gen IKBKAP en el cromosoma 9 y es poco común en la población general.
Síntomas:
* Episodios de apnea (puede perder el conocimiento).
* Estreñimiento.
* Disminución en el sentido del gusto.
* Diarrea.
* Ojos secos.
* Dificultades para alimentarse.
* Incapacidad para sentir el dolor y cambios en la temperatura (puede llevar a lesiones).
* Falta de lágrimas con el llanto emocional.
* Episodios prolongados de vómitos.
* Coordinación deficiente, marcha inestable.
* Deficiencia en el crecimiento.
* Fiebres repetitivas.
* Neumonía repetitiva.
* Crisis epiléptica.
* Ronchas en la piel.
* Sudoración al comer.
* Superficie de la lengua anormalmente lisa y pálida.
Los síntomas están presentes al nacer y empeoran con el tiempo.
Signos y exámenes:
El médico llevará a cabo un examen físico. El paciente puede presentar:
* Ausencia o disminución de los reflejos tendinosos profundos.
* Ausencia de respuesta después de recibir una inyección de histamina (normalmente se presentaría inflamación y enrojecimiento).
* Ausencia de lágrimas con el llanto emocional.
* Tono muscular bajo (hipotonía), especialmente en bebés.
* Episodios repetitivos de hipertensión arterial.
* Escoliosis severa.
* Pupilas pequeñas después de recibir ciertas gotas oftálmicas o colirio.
Hay disponibilidad de exámenes de sangre para verificar la presencia del gen IKBKAP. La tasa de detección en la población judía asquenazí es superior al 99%.
Tratamiento
El tratamiento puede abarcar:
* Terapia anticonvulsiva si se presentan convulsiones o crisis epilépticas.
* Comer en posición erguida y suministrar leche maternizada y texturizada para prevenir el reflujo gastroesofágico.
* Incremento en la ingesta de líquidos y de sal, cafeína y uso de medias elásticas para prevenir la presión arterial baja al ponerse de pie (hipotensión ortostática).
* Medicamentos llamados antieméticos para controlar los vómitos.
* Medicamentos, incluyendo lágrimas artificiales, para prevenir el resecamiento de los ojos.
* Fisioterapia del tórax.
* Proteger a la persona de lesión.
* Brindar suficiente nutrición y líquidos.
* Cirugía o artrodesis vertebral.
* Tratamiento de la neumonía por aspiración.
Expectativas (pronóstico):
Con los avances en el diagnóstico y el tratamiento, la supervivencia continúa mejorando. Actualmente, un recién nacido con el síndrome de Riley-Day tiene un 50% de posibilidades de llegar a los 30 años.
5 – Orina con olor a jarabe de arce (MSUD – Maple Syrup Urine Disease)
Es un trastorno del metabolismo transmitido de padres a hijos, en el cual el cuerpo no puede descomponer ciertas partes de proteínas. La orina en las personas con esta enfermedad puede oler a jarabe de arce.
Causas:
La enfermedad de la orina con olor a jarabe de arce (EOOJA) es causada por una anomalía genética. Las personas con esta afección no pueden metabolizar los aminoácidos de cadena ramificada leucina, isoleucina y valina, lo cual lleva a una acumulación de estos químicos en la sangre.
En su forma más grave, esta enfermedad puede dañar el cerebro durante momentos de estrés físico (como infección, fiebre o no consumir alimentos por un tiempo prolongado).
Esta enfermedad también se presenta en una forma intermitente o en forma leve. Aún en su forma más leve, los períodos repetitivos de estrés físico pueden provocar retardo mental y altos niveles de leucina.
Síntomas:
* Rechazo a los alimentos.
* Coma.
* Dificultades alimentarias.
* Letargo.
* Convulsiones.
* Orina con olor similar al jarabe de arce.
* Vómitos.
Pruebas y exámenes:
* Examen de aminoácidos en plasma.
* Examen de aminoácidos en orina.
Habrá signos de cetosis y exceso de ácido en la sangre (acidosis)
Tratamiento:
Cuando se diagnostica la afección y durante los episodios, el tratamiento implica consumir una dieta libre de proteína. Se administran líquidos, azúcares y posiblemente grasas por vía intravenosa. La diálisis peritoneal o hemodiálisis se pueden utilizar para reducir el nivel de aminoácidos.
Es necesario iniciar de inmediato una dieta especial libre de aminoácidos de cadena ramificada cuando los niveles de aminoácidos sean normales. El médico le hará un seguimiento atento a estos niveles y ajustará la dieta con base en los niveles de aminoácidos.
El tratamiento a largo plazo requiere una dieta especial, que incluye una leche en polvo sintética con bajos niveles de los aminoácidos leucina, isoleucina y valina. Las personas con esta afección tienen que permanecer con esta dieta de manera permanente.
Es muy importante seguir estrictamente la dieta para prevenir un daño al sistema nervioso (neurológico). Esto requiere exámenes de sangre frecuentes y una supervisión minuciosa por parte de un dietista certificado y un médico, al igual que la cooperación por parte de los padres.
Pronóstico:
Sin tratamiento, la enfermedad es potencialmente mortal.
Incluso con tratamiento dietético, las situaciones estresantes y la enfermedad pueden aún causar niveles altos de ciertos aminoácidos. La muerte se puede presentar durante estos episodios. Con un tratamiento dietético estricto, los niños han crecido hasta alcanzar una vida adulta saludable.
Desde ya, Muchas gracias por pasar... Espero les haya atraido mi post,